sábado, 2 de mayo de 2015

Investigación: Caracterización molecular de la leucemia mieloide crónica atípica y la leucemia neutrofílica crónica (Por Ziyi Xia)

Introducción

La leucemia mieloide crónica atípica y la leucemia neutrofílica crónica presentan gran similtud clínico-analítica. Con este estudio, se determina el estado mutacional de SETBP1 y CSF3R en dichas entidades. Para eso, se analizó el estado mutacional de SETBP1 y CSF3R en 7 pacientes con LMCa (n = 3), LNC (n = 1) y neoplasia mieloproliferativa (NMP) inclasificable (n = 3). Adicionalmente se estudiaron los genes ASXL1, SRSF2, IDH1/2, DNMT3A y RUNX1.

Resultado

Como resultado, se detectaron mutaciones en SETBP1 (G870S y G872R) en 2 pacientes con NMP inclasificable; uno de ellos presentó, además, mutaciones en SRSF2 (P95H) y ASXL1 (E635fs). El paciente afectado de LNC presentó mutaciones en CSFR3 (T618I), SETBP1 (G870S) y SRSF2 (P95H). Ningún paciente catalogado como LMCa mostró mutación de SETBP1 o CSF3R. De los pacientes con mutaciones, uno evolucionó a leucemia aguda mieloblástica y 2 presentaron progresión de la enfermedad sin llegar a documentarse transformación a leucemia.


Conclusión

Con este resultado, se llega a concluir que el conocimiento de las alteraciones moleculares involucradas en estas enfermedades raras es útil en el diagnóstico y podría tener repercusión en el pronóstico como en el tratamiento.

Discusión

La LMCa y la LNC son enfermedades infrecuentes, cuyo diagnóstico se basa en criterios clínicos y citológicos. Afectan a personas mayores, con una edad mediana en el momento del diagnóstico en nuestra serie de 80 años (extremos 64-86 años) y un predominio del sexo masculino (71% de los pacientes). Otro aspecto importante es su mal pronóstico, ilustrado por la alta tasa de mortalidad observada (71%), siendo la mediana de tiempo desde el diagnóstico hasta el fallecimiento de 295 días (extremos 65-630 días). Esta mortalidad tan elevada podría explicarse en parte por la transformación a LAM, observada en 2 pacientes (29%).
 

Dado que la LNC, la LMCa y la NMP-I son entidades muy relacionadas desde el punto de vista citomorfológico y difíciles de diferenciar de situaciones reactivas, el descubrimiento de mutaciones en SETBP1 y CSF3R ha permitido determinar la existencia de clonalidad y, por tanto, ayudar al diagnóstico. Las mutaciones en CSF3R se han descrito en un 83-89% de los pacientes con LNC.
Hay 2 tipos de alteraciones en este gen: las más frecuentes tienen lugar en el dominio de membrana proximal T618I y T615A. También se han descrito mutaciones en el dominio de la cola citoplasmática (D771fs, S783fs, Y752X, W791X).
En nuestra serie, el único paciente que cumplía criterios de LNC mostró la mutación T618I. Además de la utilidad diagnóstica, el estado mutacional de CSF3R podría tener implicaciones terapéuticas. En un modelo murino, los ratones con mutaciones en el dominio membrana proximal fueron sensibles al inhibidor de JAK2 ruxolitinib, mientras que aquellos con mutaciones en el dominio citoplasmático respondieron a dasatinib. Además, un paciente afectado de LNC con mutación T618I alcanzó una respuesta mantenida en la cifra de leucocitos y resolución de la trombocitopenia con ruxolitinib 4.

Las mutaciones en SETBP1 son menos específicas de una entidad concreta, se han descrito tanto en LMCa (24-32%), como en leucemia mielomonocítica crónica (LMMC) (5-15%) y NMP/MD inclasificable (9%). Dichas mutaciones se asocian a altos recuentos leucocitarios y tienen valor pronóstico negativo independiente.
 
Las mutaciones se localizan en un corto tramo de 14 residuos (Glu858 a Ile871), siendo las más frecuentes: Glu858L, Asp868Asn, Ser869Gly, Gly870Ser y Ile871Thr . En nuestro estudio observamos 2 mutaciones Gly870Ser y una mutación Gly872Arg. De forma llamativa, en ninguno de los 3 pacientes con mutación en SETBP1 se estableció el diagnóstico de LMCa, siendo catalogados 2 de ellos de NMP-I y de LNC el restante. Dicha discrepancia con los datos publicados previamente podría explicarse en parte por la dificultad de aplicar los criterios citomorfológicos incluidos en la actual clasificación de la OMS.

Recientemente se ha descrito la coexistencia de mutaciones en SETBP1 y CSF3R, principalmente en LMCa (3-5%), pero también en LNC y NMP-I , como ha sido el caso del paciente 1 de nuestra serie. La coexistencia de mutaciones en pacientes con NMP es un hecho relativamente frecuente, y generalmente demuestra la evolución clonal de la enfermedad, asociándose en algunos casos a un peor pronóstico.
Además, también se ha puesto de manifiesto la coexistencia de mutaciones en SETBP1 y ASXL1 o SRSF2, un fenómeno que hemos observado en 2 de los 3 casos con mutación en SETBP1 de nuestra serie. El significado clínico de estos hallazgos es todavía poco conocido, pero probablemente, al igual que ocurre en otras entidades mejor estudiadas como la LMMC y la mielofibrosis primaria, la adquisición de múltiples mutaciones, especialmente en ASXL1 y SRSF2, se asocie a una peor supervivencia y una mayor transformación a leucemia aguda.

Finalmente, la LMCa y la LNC pueden transformarse en LAM. En una serie de pacientes con LNC se reportó la agudización en el 25% de los casos tras una mediana de 21 meses desde el diagnóstico, mientras que en la LMCa se ha descrito una frecuencia de LAM del 40% (mediana de tiempo hasta la transformación de 18 meses). En nuestra serie hemos observado 2 casos de agudización, uno de ellos en un paciente afectado de LNC portador de 3 mutaciones, mientras que el otro paciente, afectado de NMP-I, no mostró mutaciones en los genes estudiados. Dado que las mutaciones en RUNX1, IDH1 e IDH2 intervienen en la transformación a LAM de las NMP, hemos estudiado el estado mutacional de estos genes en la fase crónica, siendo negativo en todos, excepto en uno. Dicho paciente, inicialmente diagnosticado de SMD, presentó una transformación de la enfermedad compatible con LMCa en la que se detectó la mutación RUNX1R174Q. Sin embargo, al no haberse realizado AMO en ese momento, no es posible asegurar si era un caso de LMCa o simplemente se trataba de una transformación a LAM post-SMD.

En resumen, el estudio mutacional de SETBP1 y CSF3R en la LNC, la LMCa y las NMP-I puede resultar de gran utilidad diagnóstica. Dicho descubrimiento abre la puerta a la utilización de inhibidores específicos en dichas enfermedades. La adquisición de mutaciones en otros genes, como ASXL1 y SRSF2, es un hecho frecuente en pacientes con SETBP1 mutado

Bibliografía: http://0-www.sciencedirect.com.cisne.sim.ucm.es/science/article/pii/S0025775314002668

viernes, 1 de mayo de 2015

Otras alteraciones cromosómicas (Sonia Castro Valdeolmillos)

OTRAS ALTERACIONES CROMOSÓMICAS IMPLICADAS

El mecanismo molecular por el cual esta enfermedad progresa de una fase relativamente indolente a una más avanzada no se conoce con exactitud y se ha planteado que probablemente sea la consecuencia de una serie de cambios genéticos adicionales. Se realizo un estudio con la finalidad de conocer esos cambios. 

MÉTODO
Se realizó un estudio descriptivo a 180 pacientes con diagnóstico de LMC: 86 del sexo femenino y 94, del masculino; 128 pacientes estaban en fase crónica, 27 en fase acelerada y 25 en crisis blástica. Las edades oscilaron entre 12 y 86 años, con un promedio de edad de 45 años.

Las células leucémicas se obtuvieron por aspiración de médula ósea en cresta ilíaca.  El posterior proceso y la tinción con bandas G se realizaron de acuerdo con los métodos convencionales. Se seleccionaron las metafases de mejor morfología cromosómica para su análisis e interpretación al microscopio de luz convencional a objetivo 100X. 

RESULTADOS
El estudio citogenético de los 180 pacientes reveló que el 94 % tenía la t(9;22)(q34;q11).
De los 128 pacientes en fase crónica, 112 presentaron la t(9;22) sin alteraciones cromosómicas adicionales, en 9 se encontraron aneuploidías inespecíficas y aberraciones estructurales (deleciones y cromosomas en anillos) adicionales al Ph y 3, presentaron mosaico de cariotipo normal y cromosoma Ph.

Se hallaron anomalías cromosómicas secundarias como aneuploidías inespecíficas, trisomías de los cromosomas 8 y 22, i(17q), Ph adicional y ausencia del cromosoma Y en el 82 % de los pacientes en fase acelerada. Solamente 3 tuvieron como única alteración cromosómica la t(9;22) y 2 fueron Ph-.
De los 25 pacientes en crisis blástica, el 96 % tuvo anomalías cromosómicas secundarias y los cromosomas involucrados con mayor frecuencia fueron el 8 y el 19 (trisomías), el extra Ph y el i(17q). En un paciente se encontró una translocación recíproca que involucraba los cromosomas 5 y 15 .

DISCUSIÓN

Nuestros resultados muestran que el 94 % de los pacientes estudiados presentó el cromosoma Ph lo cual se corresponde con lo reportado en la literatura internacional. Encontramos un ligero incremento en la expresión de la t(9;22) en la población masculina lo cual se correlaciona con la mayor frecuencia de aparición de la LMC en hombres.

Las aneuploidías inespecíficas encontradas en los pacientes en fase crónica y acelerada no se reportan en la literatura con elevada frecuencia porque son anomalías que ocurren al azar e inestables genéticamente. La causa más frecuente de inestabilidad del genoma es un fallo de los mecanismos encargados de reparar las lesiones que ocurren como respuesta a tóxicos endógenos o exógenos. Se ha propuesto que el gen híbrido BCR-ABL puede inducir mutaciones en los genes que intervienen en estos mecanismos lo que pondría en marcha un fenotipo mutado. Solo prevalecen aquellas alteraciones que le confieren ventajas al clon leucémico.  

La trisomía 8, el isocromosoma 17 y el extra Ph constituyen marcadores citogenéticos de las fases más avanzadas (acelerada y de crisis blástica) de la LMC. El i(17q) es bastante frecuente en la crisis blástica y raramente se detecta en otros tipos de leucemias, linfomas y tumores sólidos, mientras que el cromosoma Ph adicional incrementa la expresión de la proteína BCR-ABL y sus efectos. Estos cambios cromosómicos le confieren peor pronóstico al paciente ya que la enfermedad sigue un curso más agresivo, se hace más resistente a la terapia por lo cual resulta más difícil obtener una remisión completa o de larga duración.

Algunos autores involucran a los cromosomas 5 y 15 en variantes de translocación compleja, como cambio secundario frecuente en la crisis blástica de la LMC. En el único paciente con la t(5;15) no se pudo precisar si se trataba de una translocación de novo o si fue una variante que involucrara a los cromosomas 9 y 22 por las limitaciones de la citogenética convencional.


miércoles, 29 de abril de 2015

Cromosoma implicado: cromosoma Philadelphia (por Luyi Zeng)


Los cromosomas son unas estructuras compuestas de material genético que están en el 
núcleo de las células y determinan la función de las mismas. La alteración de célula madre 
que da lugar a LMC consiste en que dos de sus cromosomas, el 22 y el 9, se produce una 
traslocación y como consecuencia da lugar a una cromosoma anómalo denominado comosoma Philadelphia descubierto por los investigadores de esa ciudad americana.


Translocación recíproca t (9;22) (q34,q11)
El gen de la LMC es el resultado de la fusión de 2 genes normales: el ABL en el cromosoma 9 y el BCR en el cromosoma 22. La ruptura ocurre en alguna parte de ABL en sentido contrario al exon 2 y sinmultaneamente en punto de ruptura mayor del BCR. Como resultado la 
porción 5 del BCR y la porción 3 de ABL están yuxtapuesta en un cromosomas 22 acortado. 
A causa de esta translocación se producen 2 nuevos genes híbridos: el BCR-ABL en el cromosoma 22 q- o cromosoma Ph y el gen recíproco ABL-BCR en el cromosoma derivado 9q+, el cual, aunque transcripcionalmente activo, no parece desempeñar ninguna actividad funiconal en la enfermedad.


Oncogenes BCR-ABL 
Produce una proteína anómala, la proteína tirosinquinasa BCR/ABL que hace que la médula ósea produzca de manera incontrolada una gran cantidad de células anormales que acaban 
sustituyendo a las normales.  

Proteína BCR-ABL
La proteína ABL aparece tanto en el núcleo como en el citoplasma y puede ir de un lado a 
otro bajo la infuencia de las señales de localización nuclear y los dominio de señales de salida 
del núcleo. Mientras que el BCR-ABL es exclusivamente citoplasmático. 
ABL nuclear es esencial una proteína proapoptótica, sin embargo el BCR-ABL, es 
antiapoptótico, a pesar de que retiene la zona de localización de ABL nuclear y las seucancias de salidas del núcleo están incpacitadas para entrar al mismo.

Causa
Su causa es desconocida. Su origen es multifactorial: puede aparecer tras la exposición a 
radiaciones ionizantes o a ciertos agentes químicos; alguna anomalidad molecular adquirida
que precede a la traslocación; la generación del cromosoma en células pluripotencial bajo 
condiciones de supervivencia inmunológica reducida y la proximidad de los genes BCR y ABL en las célulsa hematopoyéticas en interfase. 

La translocación t(9,22) existe como única anormalidad cromosómica através de la fase crónica de la enfermedad y se mantiene también durante las fases avanzadas, pero entre el 50 y 80% de los pacientes adquieren anormalidades cromosómicas adicionales con el avanve de la enfermedad.


Características clínicas: fase clínicas (por Luyi Zeng)

La mayoría de los pacientes de LMC se diagnostica en la fase crónica. Esta fase es fácil de 
controlar con diversos tratamientos. Luego se evoluciona hacia la fase acelerada o de la crisis blástica, se debe a que hay cambios genéticos adicionales en las células madres leucémicas. 
Entre ellos algunos son identificable mediante análisis citogenéticos, sin embargo hay otros 
que no son identificables. Son tres fases:

Fase Crónica:  
Esta primera fase puede durar 4 a 5 años. 80- 85 % de los pacientes son diagnosticados en 
esta fase. Los pacientes pueden presentar síntomas o no tener ningún síntoma. Se detecta en pruebas analíticas rutinarias. Sin tratamiento tiene una esperanza de vida de 2-6 años. 
En sangre periférica se ve leucocitosis, con menos de un 2% de blastos y en médula ósea una proliferación de granulocitos, con disminución del tamaño de los precursosres eritroides y megacariocítico. 
En esta fase se aplica como tratamieto trasplante de médula ósea, inmunoterapia y 
quimioterapia. Cuando reciben el tratamiento: el tamaño del bazo disminuye, las 
concentraciones de hemoglobina mejoran y los conteos de glóbulos blancos vuelve a niveles 
casi normales. 

Fase Acelerada: 
Presentan astenia, anorexia, anemia, a veces pérdida de peso. Deja de responder bien al tratamiento a diferencia de la crónica.  
En las pruebas analíticas aparece un aumento de leucocitos a expensas sobre todo de blastos, basofilia intensa mayor a 20% (por aumento de blastos), persistente trombopenia (o trombocitosis menos frecuente). 
Citogenética muestra evolución clonal con anomalías cromosómicas nuevas añadidas al filadelfia. En alguna investigación se ha descubierto en esta fase la aparición de un segundo cromosoma Filadelfia, de una trisomía del cromosoma 8 o de una delección p17.

Fase de Crisis Blástica:  
Sintomática como una leucemia aguda con na supervivencia de  2 a 6 meses.
Para diferenciar de leucemia aguda tiene que hacer el diagnóstico diferencial por técnicas de biología molecular. Las proteínas resultante de gen híbrido presenta diferentes tamaños 
según la patología (190kDa en la leucemia aguda y 210KDa en la crisis blástica de la LMC).  
Aparece más de un 20% de blastos en médula ósea. Pueden aparecer tumores de células linfoides o mieloides (70% mieloides y 30% linfoides). Tienen conteos bajos de glóbulos tojos, plaquetas y neutrófilos. 
Presenta anemia severa, infecciones de repetición, hemorragias y trombos, alteraciones multiorgánicas por infiltración linfocítica. 

Efectos de la Oncoproteína BCR-ABL (por María Hermoso)

La alteración en la proteína ABL favorece la proliferación, la resistencia a la apoptosis y altera la adhesión de las células. Todas las personas presentan una proteína ABL.
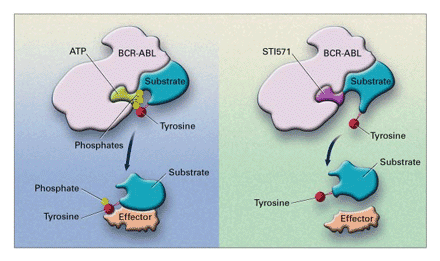
Lo que expresan los pacientes con LMC es la fusión BCR-ABL. El resultado de esta translocación es la unión de una actividad enzimática tipo tirosin-kinasa aportada por la proteína ABL que posee un sitio de unión al ATP y sus sustratos. Estos sitios tirosin-kinasa, que se encuentran normalmente en todas las personas, pueden ser de dos tipos: 
- Unos que se encuentran como proteínas transmembrana con un sitio extracelular para unión a un ligando y un lugar con acción catalítica intracelular para funcionar como receptores
- Otros que no son receptores, no se encuentran unidos a la membrana sino que se encuentran en el citosol, el núcleo y en la superficie interna de la membrana plasmática. 

El dominio kinasa, de las tirosinkinasas, tiene una estructura N-terminal que permite la unión del ATP y el magnesio, y un extremo C-terminal que contiene un asa de activación. Normalmente la tirosin-kinasa generada por el ABL se mantiene inactiva y es activada por señales intracelulares. 

En los pacientes con enfermedad oncogénica puede ocurrir una fusión entre el sitio tirosin-kinasa con su proteína, lo cual favorece la autofosforilación permitiendo crear sitios de unión anómalos para proteínas, y logrando ser independientes de ligando lo que explicaría su actividad continua, aunque sí dependería de ATP. 
Normalmente la proteína ABL es pro-apoptótica y se encuentra en el núcleo y en el citoplasma, mientras que el BCR-ABL es anti-apoptótico y no se encuentra en el núcleo. Esta oncoproteína aunque es el pilar fundamental en el diagnóstico de la LMC, no es la causa principal de la trasformación de la LMC ya que se ha logrado detectar la expresión de esta gen en pacientes no enfermos, lo que nos lleva a pensar que deben existir otros factores que logren hacer la transformación celular.


martes, 28 de abril de 2015

Características generales de la leucemia mieloide crónica (Sonia Castro Valdeolmillos)

CARACTERISTICAS GENERALES DE LA LCM


La leucemia linfoide crónica (LLC) es el tipo de leucemia más frecuente en los individuos caucásicos. su incidencia tiene una gran variacion de acuerdo con el área gegográfica. la variedad más frecuente es la de linfocitos B. su etiología es desconocida.

Actualmente se sabe que la LMC es una enfermedad mieloproliferativa clonal, que se origina en las células troncales hematopoyéticas (CTH) y que está caracterizada por la presencia del cromosoma Philadelphia (Ph) y su producto oncogénico BCR-ABL. Esta proteína presenta una incrementada y constitutiva actividad tirosina cinasa, esencial para la transformación maligna, la cual altera propiedades celulares como la adhesión, proliferación y apoptosis. 

A diferencia de las células troncales normales, las células troncales leucémicas tienen alteraciones en sus mecanismos de respuesta a los diferentes estímulos provenientes del microambiente hematopoyetico (incremento en sus potenciales de proliferación y disminución en sus mecanismos de muerte), lo que provoca que en la médula ósea exista un número incrementado de células troncales leucémicas, mismas que al dividirse y diferenciarse generan grandes números de progenitores y precursores anormales, teniendo como consecuencia final un elevado número de células sanguíneas circulantes.


lunes, 27 de abril de 2015

LMC y Fertilidad (Marta Díaz Jiménez)

LMC Y FERTILIDAD:
Dado que la Leucemia Mieloide Crónica es una enfermedad crónica que en muchas ocasiones afecta a personas jóvenes en edad fértil que no tienen la sensación de estar enfermos por encontrarse asintomáticos y requerir tan sólo de la toma diaria de la medicación, el tema de la concepción suele generar muchas dudas.

Lamentablemente lo único que se puede decir al respecto es lo que mencionan las fichas técnicas de los ITK (<<National Library of Medicine Insight Segmentation and Registration Toolkit>>), “los pacientes que toman esta medicación deben adoptar medidas anticonceptivas ya que se desconoce el posible efecto teratogénico de estos fármacos sobre el feto”.

Las únicas alternativas existentes en la actualidad son: 
- criopreservar esperma o óvulos fecundados antes del inicio de la medicación.
- tomar la medicación hasta alcanzar una remisión molecular completa y estable. En esta situación, y bajo el control de un grupo de hematólogos y   obstetras expertos, proceder a:
     En el varón:
Parar la medicación durante 2-3 meses para, posteriormente, proceder a recoger esperma para su criopreservación o utilización para fecundación.
     En la mujer:
Parar la medicación con ITK e iniciar tratamiento con interferón (medicamento bastante bien tolerado que no tiene efectos secundarios sobre el feto). De ser tolerado, al cabo de un par de meses intentar quedar embarazada manteniendo el tratamiento hasta el parto, momento en que podría retomar la medicación con ITK. Con todo, a nadie se oculta los riesgos que comporta este procedimiento por los más de 11-12 meses sin medicación. Por ello tan sólo es planteable en pacientes en remisión molecular completa y estable.

(Molécula de interferón)